 |
| 왼쪽부터 부산대 송길태 교수, 설상훈 연구원, 김주성 연구원. 부산대 제공
|
부산대학교 연구팀이 유전자 조절에 관여하는 원형 RNA에서 miRNA가 결합할 위치를 인공지능(AI)을 활용해 염기 단위로 예측하는 기술을 개발했다. AI가 제시한 후보 부위를 중심으로 후속 실험을 설계할 수 있어, RNA 조절 원리 규명과 새로운 치료 표적 발굴에 도움이 될 전망이다.
 |
| 연구 이미지. 부산대 제공
|
부산대학교(총장 최재원) 정보컴퓨터공학부 송길태 교수 연구팀은 원형 RNA(circular RNA, circRNA)와 마이크로RNA(microRNA, miRNA)가 실제로 결합할 가능성이 높은 위치를 염기 단위로 예측하는 인공지능(AI) 모델을 개발에 성공했다고 6일 밝혔다. 염기 단위란, RNA를 이루는 각각의 기본 구성 성분 기준을 뜻한다. RNA의 염기는 아데닌(A), 유라실(U), 구아닌(G), 사이토신(C)으로, 이번 연구에서 ‘염기 단위로 결합 위치를 예측’한다는 것은 RNA 서열을 뭉뚱그려 보는 것이 아니라, 어느 염기 위치에서 마이크로RNA가 결합할 가능성이 있는지 정밀하게 확인한다는 의미다.
암을 비롯한 다양한 질병의 발생과 진행에는 유전자 발현을 조절하는 RNA들의 복잡한 상호작용이 관여한다. 특히 원형 RNA는 마이크로RNA와 상호작용해 유전자 발현을 조절하는 것으로 알려져 있지만, 두 RNA가 실제로 어느 위치에서 결합하는지 정밀하게 파악하는 데는 한계가 있었다.
기존 연구에서는 주로 두 RNA가 상호작용하는지 여부를 예측하거나 RNA 서열의 결합 규칙을 바탕으로 결합 후보 부위를 탐색해 왔다. 그러나 구체적인 결합 위치를 확인해야 실제 조절 원리를 검증하기 위한 후속 실험을 설계할 수 있어, 원형 RNA 전체 서열에서 miRNA의 결합 위치를 정밀하게 예측하는 기술이 요구돼 왔다.
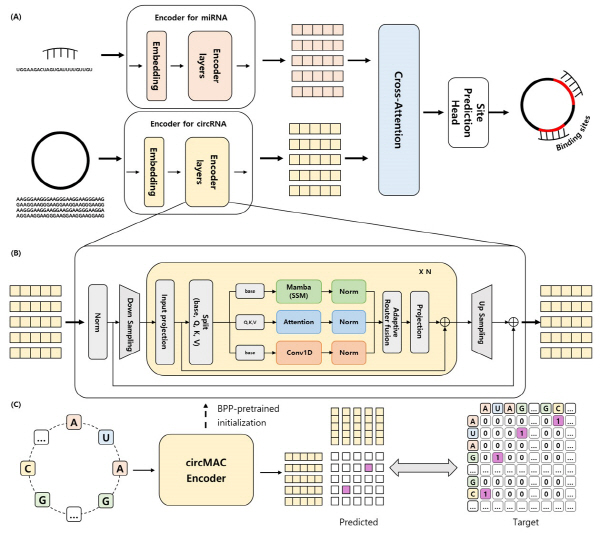
이에 송길태 교수팀은 원형 RNA의 전체 서열을 분석해 특정 miRNA가 결합할 가능성이 높은 위치를 염기 단위로 예측하는 AI 모델 ‘circMAC’을 개발했다.
circMAC은 어텐션(Attention), 맘바(Mamba), 합성곱 신경망(Convolution)을 결합해 RNA의 전체 서열 정보와 국소적인 결합 특성을 동시에 분석한다. 특히 원형 RNA의 고리형 구조에서 서열 양 끝이 연결되는 특성과 다양한 RNA 형태(아이소폼)의 차이를 반영하고, 특정 miRNA의 서열 정보에 따라 결합 후보 위치를 예측하도록 설계됐다. 어텐션은 RNA 서열에서 서로 떨어진 위치 사이의 관계를 분석하는 AI 기법이며, 맘바는 긴 RNA 서열의 앞뒤 흐름과 순차적 관계를 효율적으로 학습하는 기술이다. 연구팀은 두 기술과 합성곱 신경망을 함께 활용해 원형 RNA의 구조적·서열적 특성을 종합적으로 반영했다.
연구팀은 또한 RNA가 접히는 과정에서 내부 염기들이 서로 짝을 이루는 관계를 미리 학습하는 염기쌍 예측(Base-Pairing Prediction, BPP) 기반 구조 사전학습을 적용했다. 이를 통해 RNA의 서열뿐만 아니라 예측된 이차구조 정보까지 모델 학습에 반영했으며, 구조 사전학습을 적용하지 않은 경우보다 예측 성능이 향상되는 것을 확인했다.
circMAC의 성능은 기존 RNA AI 모델뿐 아니라 RNA 서열의 결합 규칙을 활용하는 예측 도구들과도 비교·평가됐다. 그 결과 circMAC은 연구팀이 설정한 평가 조건에서 비교 대상보다 우수한 원형 RNA와 miRNA의 결합 위치 예측 성능을 보였다. 또한 학습 과정에서 다루지 않은 원형 RNA 아이소폼과 새로운 연결 지점을 대상으로 한 평가에서도 비교한 전체 길이 처리 모델 가운데 가장 우수한 전반적 성능을 나타냈다.
실제 질병 관련 원형 RNA를 대상으로 한 분석에서도 circMAC의 가능성을 확인했다. 대장암 세포 이동과 HER2 양성 유방암의 치료제 내성과 관련성이 보고된 원형 RNA ‘circCDYL2’를 분석한 결과, circMAC은 원형 RNA의 연결 지점 인근에 위치한 miRNA 결합 후보 영역 주변으로 예측 신호를 집중시켰다. 이 밖에도 ‘circMAPK1’과 ‘circHUWE1’ 사례에서 miRNA 결합 후보 위치를 효과적으로 예측하는 특성을 확인했다.
이번 기술은 연구자가 긴 RNA 서열 전체를 일일이 탐색하는 대신 AI가 제시한 후보 영역을 중심으로 후속 실험을 설계할 수 있도록 지원할 수 있다. 향후 실험적 검증이 이어진다면 암 등 질병과 관련된 RNA의 조절 원리를 규명하고, 잠재적인 치료 표적을 탐색하기 위한 기초 연구에도 활용될 전망이다.
송길태 교수는 “이번 연구는 RNA 간 상호작용 여부를 예측하는 수준에서 나아가 실제 어느 위치에서 결합할 가능성이 높은지를 구체적으로 제시한다는 데 의미가 있다”며 “향후 실험적 검증과 연계해 질병 관련 RNA의 조절 원리를 이해하고, 후속 생명과학 연구의 효율성을 높이는 데 기여할 것으로 기대한다”고 말했다.
이번 연구는 부산대 송길태 교수가 교신저자, 대학원 AI전공 김주성 박사과정 연구원이 제1저자, 설상훈 박사과정 연구원이 공동저자로 수행했다. 해당 연구는 과학기술정보통신부의 지원을 받는 정보통신기획평가원(IITP)의 AI 스타펠로우십 지원사업 및 인공지능융합혁신인재양성사업과 한국연구재단의 지원을 받았다.
원형 RNA의 고리형 서열 특성과 RNA 구조 정보를 반영해 miRNA 결합 후보 위치를 정밀하게 예측하는 기술을 제시한 이번 성과는 영국 옥스퍼드대가 발간하는 국제 학술지 『생명정보학 브리핑(Briefings in Bioinformatics)』 9월 9일자 게재됐다. 논문 제목: circMAC: microRNA-conditioned binding-site localization on circular RNA isoforms (circMAC: 마이크로RNA 조건 기반 원형 RNA 아이소폼의 결합 부위 위치 예측 모델). 논문 링크: https://doi.org/10.1093/bib/bbag492